एंजेलमैन सिंड्रोम: एक दुर्लभ आनुवंशिक विकार
एंजेलमैन सिंड्रोम एक दुर्लभ न्यूरो-जेनेटिक (तंत्रिका-आनुवंशिक) विकार है, जो मस्तिष्क के विकास को प्रभावित करता है। यह सिंड्रोम मुख्य रूप से बौद्धिक विकलांगता, बोलने में गंभीर कठिनाई, संतुलन और गति संबंधी समस्याओं तथा एक विशिष्ट प्रकार के प्रसन्न, हंसमुख स्वभाव से पहचाना जाता है। इस स्थिति का नाम ब्रिटिश बाल रोग विशेषज्ञ डॉ. हैरी एंजेलमैन के नाम पर रखा गया है, जिन्होंने सबसे पहले 1965 में इस विकार का वर्णन किया था। उन्होंने अपने कुछ मरीजों में असामान्य चलने के तरीके, बार-बार हंसने की प्रवृत्ति और सीमित भाषा क्षमता देखी, जिसे शुरुआत में “हैप्पी पपेट सिंड्रोम” (Happy Puppet Syndrome) भी कहा गया, हालांकि यह नाम अब उपयोग में नहीं लाया जाता क्योंकि इसे अपमानजनक माना जाता है।
यह सिंड्रोम दुनिया भर में लगभग 12,000 से 20,000 जन्मों में से एक बच्चे को प्रभावित करता है। यह सभी नस्लीय और जातीय समूहों में समान रूप से पाया जाता है तथा लड़के और लड़कियों दोनों को समान रूप से प्रभावित करता है।
आनुवंशिक कारण
एंजेलमैन सिंड्रोम का मुख्य कारण गुणसूत्र 15 (क्रोमोसोम 15) पर स्थित UBE3A नामक जीन में गड़बड़ी है। सामान्यतः मनुष्यों में प्रत्येक जीन की दो प्रतियां होती हैं—एक माता से और एक पिता से प्राप्त होती है। लेकिन मस्तिष्क की कुछ विशेष कोशिकाओं में UBE3A जीन का केवल मातृ (माँ से प्राप्त) प्रति ही सक्रिय रहता है, जबकि पैतृक प्रति स्वाभाविक रूप से “साइलेंट” यानी निष्क्रिय रहती है। इस प्रक्रिया को जीनोमिक इंप्रिंटिंग कहा जाता है।
जब माँ से प्राप्त UBE3A जीन किसी कारणवश काम करना बंद कर देता है, तो मस्तिष्क में इस जीन की कोई भी सक्रिय प्रति उपलब्ध नहीं रहती, जिसके परिणामस्वरूप एंजेलमैन सिंड्रोम होता है। यह गड़बड़ी मुख्यतः निम्नलिखित तरीकों से हो सकती है:
1. डिलीशन (विलोपन): लगभग 70-75% मामलों में, माँ से प्राप्त गुणसूत्र 15 के एक हिस्से का विलोपन (मिटना) हो जाता है, जिसमें UBE3A जीन भी शामिल होता है। यह सबसे सामान्य कारण है।
2. यूनीपेरेंटल डाइसोमी (UPD): लगभग 2-7% मामलों में बच्चे को गुणसूत्र 15 की दोनों प्रतियां पिता से प्राप्त होती हैं और माँ से एक भी नहीं मिलती। चूंकि पैतृक प्रति स्वाभाविक रूप से निष्क्रिय होती है, इसलिए सक्रिय UBE3A जीन उपलब्ध नहीं होता।
3. इंप्रिंटिंग दोष: लगभग 3-5% मामलों में जीन तो मौजूद होता है, लेकिन इंप्रिंटिंग प्रक्रिया में गड़बड़ी के कारण मातृ जीन भी निष्क्रिय अवस्था में “लॉक” हो जाता है।
4. UBE3A जीन में उत्परिवर्तन (म्यूटेशन): लगभग 10-11% मामलों में मातृ UBE3A जीन में सीधे उत्परिवर्तन होता है, जिससे यह ठीक से काम नहीं कर पाता।
लगभग 10-15% मामलों में, अत्याधुनिक आनुवंशिक परीक्षण के बावजूद भी स्पष्ट कारण की पहचान नहीं हो पाती।
अधिकांश मामलों में यह विकार बेतरतीब ढंग से (स्पोरैडिक) होता है, यानी परिवार में इसका कोई पूर्व इतिहास नहीं होता। हालांकि, यदि इंप्रिंटिंग दोष या UBE3A जीन में उत्परिवर्तन के कारण यह हुआ हो, तो भविष्य की संतानों में इसके दोबारा होने का जोखिम बढ़ सकता है, इसलिए ऐसे परिवारों को आनुवंशिक परामर्श (genetic counselling) लेने की सलाह दी जाती है।
लक्षण
एंजेलमैन सिंड्रोम के लक्षण आमतौर पर जन्म के समय स्पष्ट नहीं होते, बल्कि 6 से 12 महीने की उम्र के बीच धीरे-धीरे दिखाई देने लगते हैं, जब विकासात्मक देरी (डेवलपमेंटल डिले) ध्यान में आती है। मुख्य लक्षणों में शामिल हैं:
विकासात्मक और बौद्धिक लक्षण:
- गंभीर बौद्धिक विकलांगता
- विकास में स्पष्ट देरी, जैसे बैठना, रेंगना और चलना देर से सीखना
- बोलने की क्षमता का लगभग पूर्ण अभाव—अधिकांश बच्चे बहुत सीमित शब्दों का ही प्रयोग कर पाते हैं, हालांकि समझने की क्षमता (comprehension) बोलने की क्षमता से बेहतर होती है
- सीखने में कठिनाई
व्यवहारिक विशेषताएं:
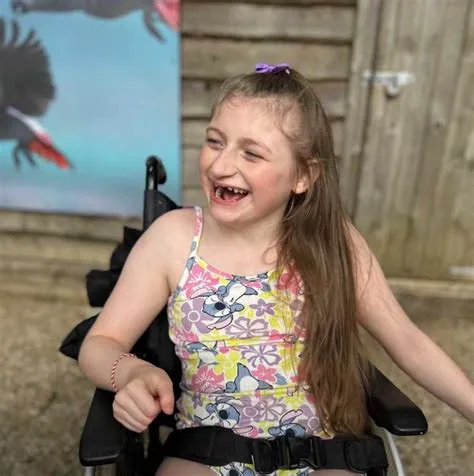
- बार-बार और अत्यधिक हंसना या मुस्कुराना, अक्सर बिना किसी स्पष्ट कारण के
- सामान्यतः खुश, उत्साहित और आसानी से उत्तेजित होने वाला स्वभाव
- हाथ फड़फड़ाना (हैंड फ्लैपिंग)
- अतिसक्रियता (हाइपरएक्टिविटी) और कम ध्यान अवधि
- नींद संबंधी समस्याएं, जिनमें कम सोना और बार-बार जागना शामिल है
गति और संतुलन संबंधी लक्षण:
- अटैक्सिया यानी असंतुलित, कठोर या झटकेदार चाल
- हाथों का कंपन
- मांसपेशियों में कमजोरी (हाइपोटोनिया), विशेषकर शिशु अवस्था में
- हाथ ऊपर उठाकर, कोहनी मोड़कर चलने की विशिष्ट मुद्रा
शारीरिक विशेषताएं:
- छोटा सिर (माइक्रोसेफली), जो अक्सर 2 वर्ष की उम्र तक स्पष्ट हो जाता है
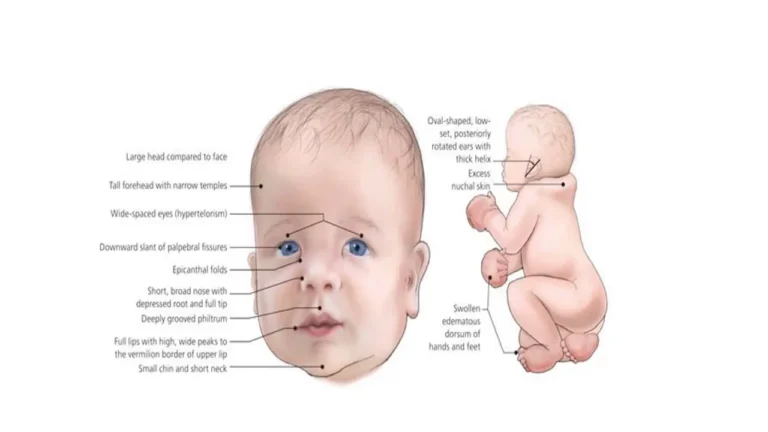
- चौड़ा मुंह, दूर-दूर स्थित दांत, प्रमुख ठुड्डी
- स्ट्रैबिस्मस (तिरछी आंखें)
- हल्की त्वचा और बाल (विशेषकर जब यह डिलीशन के कारण हो)
- जीभ बाहर निकालने की प्रवृत्ति
चिकित्सीय समस्याएं:
- लगभग 80-90% बच्चों में दौरे (सीजर्स/मिर्गी) की समस्या होती है, जो आमतौर पर 2 से 3 वर्ष की उम्र के बीच शुरू होती है
- असामान्य EEG (इलेक्ट्रोएन्सेफेलोग्राम) पैटर्न
- स्कोलियोसिस (रीढ़ की हड्डी का टेढ़ापन), खासकर बड़ी उम्र में
- मोटापे की प्रवृत्ति, विशेषकर किशोरावस्था के बाद
- कब्ज और भोजन निगलने संबंधी समस्याएं
- गर्मी के प्रति असामान्य संवेदनशीलता
निदान (डायग्नोसिस)
एंजेलमैन सिंड्रोम का निदान लक्षणों के अवलोकन और आनुवंशिक परीक्षण के संयोजन से किया जाता है। चूंकि प्रारंभिक लक्षण अन्य विकारों जैसे सेरेब्रल पाल्सी या ऑटिज्म से मिलते-जुलते हो सकते हैं, इसलिए सटीक निदान के लिए विशेष आनुवंशिक जांच आवश्यक होती है। इनमें शामिल हैं:
- DNA मिथाइलेशन टेस्ट: यह सबसे प्रभावी प्रारंभिक परीक्षण है, जो लगभग 80% मामलों का पता लगा सकता है
- फ्लोरोसेंट इन सीटू हाइब्रिडाइजेशन (FISH): डिलीशन का पता लगाने के लिए
- क्रोमोसोमल माइक्रोएरे विश्लेषण: छोटे विलोपन या डुप्लिकेशन की पहचान हेतु
- UBE3A जीन सीक्वेंसिंग: विशिष्ट उत्परिवर्तन का पता लगाने के लिए, जब अन्य परीक्षण सामान्य आएं
उपचार और प्रबंधन
वर्तमान में एंजेलमैन सिंड्रोम का कोई निश्चित इलाज उपलब्ध नहीं है, लेकिन विभिन्न उपचार विधियों के माध्यम से लक्षणों को प्रबंधित किया जा सकता है और जीवन की गुणवत्ता में सुधार लाया जा सकता है। उपचार की प्रक्रिया बहु-विषयक (multidisciplinary) होती है, जिसमें शामिल हैं:
- दौरे-रोधी दवाएं: मिर्गी के दौरों को नियंत्रित करने के लिए एंटी-एपिलेप्टिक दवाओं का उपयोग किया जाता है
- फिजियोथेरेपी: मांसपेशियों की ताकत, संतुलन और चलने की क्षमता सुधारने के लिए
- ऑक्यूपेशनल थेरेपी: दैनिक जीवन की गतिविधियों में स्वतंत्रता बढ़ाने के लिए
- स्पीच और भाषा थेरेपी: चूंकि बोलने की क्षमता सीमित होती है, इसलिए संकेत भाषा (साइन लैंग्वेज) और सहायक संचार उपकरणों (AAC devices) का प्रयोग सिखाया जाता है
- व्यवहार थेरेपी: अतिसक्रियता और ध्यान संबंधी समस्याओं के प्रबंधन के लिए
- नींद प्रबंधन: नींद की समस्याओं के लिए दवाओं और व्यवहारिक तकनीकों का उपयोग
हाल के वर्षों में वैज्ञानिक इस दिशा में शोध कर रहे हैं कि निष्क्रिय पैतृक UBE3A जीन को पुनः सक्रिय किया जा सके, जो भविष्य में एक संभावित लक्षित उपचार बन सकता है। कई क्लिनिकल ट्रायल इस दिशा में जारी हैं।
जीवन प्रत्याशा और दृष्टिकोण
एंजेलमैन सिंड्रोम से पीड़ित अधिकांश व्यक्तियों की जीवन प्रत्याशा सामान्य के करीब होती है, बशर्ते उन्हें उचित चिकित्सा देखभाल मिले। हालांकि यह एक आजीवन स्थिति है और प्रभावित व्यक्तियों को जीवनभर किसी न किसी रूप में सहायता और देखभाल की आवश्यकता बनी रहती है। समय के साथ उचित थेरेपी और सहयोग से कई बच्चे चलना, इशारों से संवाद करना और कुछ हद तक स्वतंत्र गतिविधियां करना सीख जाते हैं।
निष्कर्ष
एंजेलमैन सिंड्रोम एक जटिल किंतु दुर्लभ आनुवंशिक विकार है, जो प्रभावित बच्चों और उनके परिवारों के जीवन पर गहरा असर डालता है। शीघ्र निदान, उचित चिकित्सा सहायता और नियमित थेरेपी से प्रभावित बच्चों के विकास और जीवन की गुणवत्ता में उल्लेखनीय सुधार लाया जा सकता है। इस विषय में निरंतर हो रहे आनुवंशिक शोध भविष्य में अधिक प्रभावी उपचार विधियों की आशा जगाते हैं। ऐसे परिवारों के लिए सहायता समूह और परामर्श सेवाएं भी अत्यंत महत्वपूर्ण भूमिका निभाती हैं, जो उन्हें भावनात्मक और व्यावहारिक दोनों प्रकार का सहयोग प्रदान करती हैं।